2026年9月3日,上海交通大学医学院上海市免疫学研究所李斌课题组及合作团队在Cellular & Molecular Immunology 期刊在线发表了题为 “Targeting the FOXP3–T-bet interaction to restore Treg stability in IFN-γ–driven autoimmunity” 的研究论文。该研究以致病性突变FOXP3V408M为切入点,揭示了FOXP3–T-bet蛋白复合物在维持调节性T细胞(Regulatory T cells,Tregs)功能稳定性、限制Th1炎症反应中的调控机制。团队通过AI驱动的虚拟筛选,获得了能够直接结合FOXP3蛋白以恢复Treg细胞稳定性并缓解组织炎症的小分子化合物FM029。值得注意的是,FM029是目前已报道的首个直接靶向FOXP3蛋白以增强FOXP3/Treg功能的小分子化合物,为FOXP3蛋白作为药物干预靶点提供了概念验证。该研究不仅阐明了FOXP3V408M突变导致Treg功能失调和IPEX病症的机制,还进一步证明了利用小分子调控FOXP3及其转录复合体活性从而治疗自身免疫性疾病的可行性,为靶向FOXP3+ Treg细胞介导的免疫震荡、恢复健康稳态提供了新策略新手段。
Treg细胞是一类以FOXP3为谱系特征性转录因子的CD4+ T细胞亚群,在维持机体免疫耐受和免疫稳态中发挥重要作用。FOXP3基因突变可导致免疫失调-多内分泌腺病-肠病-伴X连锁综合征(IPEX syndrome),目前已经报道超过70种IPEX相关的FOXP3突变,不同突变可导致程度和类型各异的免疫异常。作为Treg细胞高度特异性的转录因子,FOXP3通过与多种转录因子及辅助蛋白形成动态转录复合体,共同决定Treg细胞的功能和稳定性。T-bet是Th1细胞谱系的关键转录因子,在Treg细胞中表达可助其适应并抑制I型免疫反应。然而,在持续炎症刺激下,T-bet+ Treg细胞会分泌过量IFN-γ并逐渐丧失抑制功能。当前,T-bet驱动的Th1样转录程序在Treg细胞中如何受到FOXP3约束,以及该调控失衡如何导致Treg失稳和自身免疫炎症,仍有待阐明。
本研究结合IPEX 综合征患者样本与Foxp3V408M基因敲入小鼠模型,系统解析了FOXP3V408M突变引发的免疫失衡病理特征和发生机制。研究发现,患者及V408M突变小鼠均表现出以IFN-γ升高为主要特征的Th1型免疫反应,且V408M Treg细胞呈现促炎性重编程。混合骨髓嵌合实验证明,该突变通过Treg细胞内在机制增强了IFN-γ的产生。机制上,V408M突变削弱了FOXP3与T-bet的相互作用而不影响T-bet蛋白水平,却显著增强了T-bet在Ifng启动子及远端增强子区域的占位以及“增强子-启动子”环路的形成,从而驱动Ifng基因的异常转录。此外,与Treg来源IFN-γ增高相关的其他FOXP3致病突变(R337Q、I363V和R397W)同样表现出FOXP3-T-bet互作的削弱,提示这一互作的丧失可能代表了Th1炎症偏向型FOXP3突变的共享致病通路。在V408M Treg细胞中回补野生型FOXP3或敲除T-bet,均可显著抑制Treg细胞中IFN-γ的产生,证实了FOXP3–T-bet互作是限制T-bet启动Th1炎症程序、维持Treg稳定性的关键调控机制。
基于以上机制,团队将FOXP3蛋白作为药理干预靶点,通过AI驱动的序列与结构双重虚拟筛选,获得了小分子化合物FM029。SPR实验证实,FM029能直接结合人源及鼠源FOXP3蛋白。功能研究表明,FM029在细胞水平显著抑制V408M Treg细胞及Th1炎症刺激下野生型Treg细胞中异常的IFN-γ分泌;在动物模型中,FM029能有效缓解V408M突变小鼠的全身性炎症及DSS诱导的急性结肠炎。机制研究表明,FM029通过稳定FOXP3-T-bet互作,限制T-bet对Ifng位点的转录激活,减少Treg细胞来源的IFN-γ分泌。进一步的靶点特异性研究显示,FM029抑制炎症的作用,依赖于FOXP3及Treg细胞的存在。
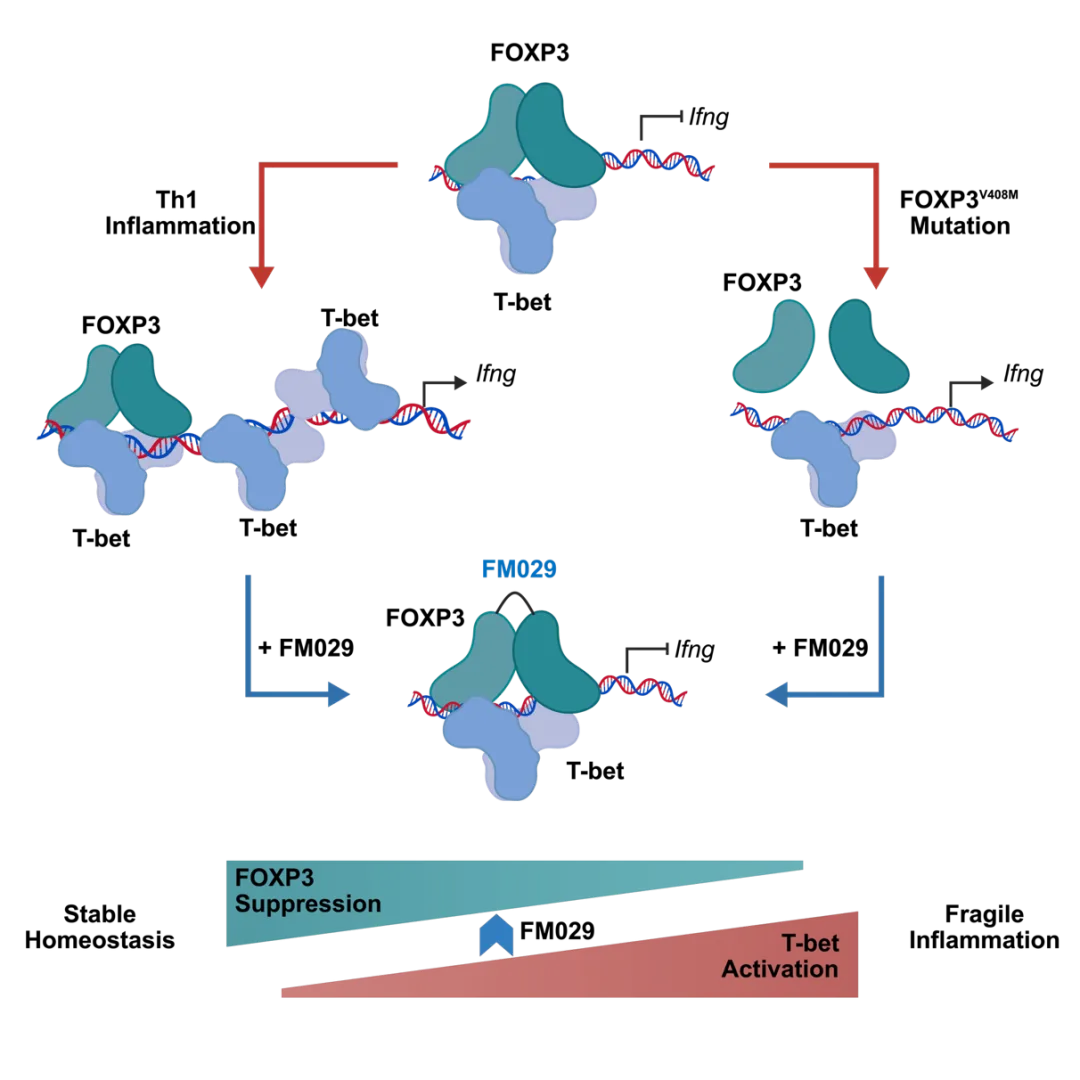
图1. 小分子化合物FM029通过增强FOXP3–T-bet蛋白互作,进而阻断Treg细胞向炎性表型转化
综上,本研究揭示了FOXP3–T-bet相互作用是维持Treg稳定性、限制Th1型自身免疫炎症的重要调控节点,获得了首个直接靶向并正向调控FOXP3蛋白功能的小分子化合物FM029,明确了通过药理学手段调控FOXP3及其转录复合体恢复Treg功能和免疫稳态的可行性,为自身免疫性疾病的治疗提供了新策略(图1)。
上海交通大学医学院上海市免疫学研究所博士研究生张炜奇、刘鑫男,中国科学院上海药物研究所博士研究生顾智勇、徐佳杭,西南医科大学附属医院宝钲为本文的共同第一作者。上海交通大学医学院上海市免疫学研究所李斌研究员、戴雪喻副研究员,复旦大学附属儿科医院罗飞宏主任,中国科学院上海药物研究所郑明月研究员,西南医科大学附属医院尹世刚研究员为本文的共同通讯作者。本研究得到科技部国家科技重大专项、国家自然科学基金、上海市科委和教委等项目资助,依托上海市免疫学研究所公共平台、上海交通大学医学院基础医学院公共技术平台及实验动物科学部等平台完成。研究还得到了上海市免疫治疗创新研究院刘志研究员、上海交通大学细胞和基因治疗研究院郑颂国教授、上海交通大学医学院附属瑞金医院李鹤成教授等合作团队的大力支持。
1.Zhang W, Liu X, Gu Z, et al. Targeting the FOXP3–T-bet interaction to restore Treg stability in IFN-γ-driven autoimmunity. Cell Mol Immunol. Published online 2026. doi:10.1038/s41423-026-01468-x.
2.Ohkura N, Sakaguchi S. Transcriptional and epigenetic basis of Treg cell development and function: its genetic anomalies or variations in autoimmune diseases. Cell Res. 2020;30(6):465-474. doi:10.1038/s41422-020-0324-7.
3.Bennett CL, Christie J, Ramsdell F, et al. The immune dysregulation, polyendocrinopathy, enteropathy, X-linked syndrome (IPEX) is caused by mutations of FOXP3. Nat Genet. 2001;27(1):20-21. doi:10.1038/83713.
4.Koch, M., Tucker-Heard, G., Perdue, N. et al. The transcription factor T-bet controls regulatory T-cell homeostasis and function during type 1 inflammation. Nat Immunol. 2009;10(6):595-602. doi:10.1038/ni.1731.
5.童雪梅; 李斌。从“免疫平衡”到“免疫震荡”——2025年诺贝尔生理学或医学奖解读及展望。中国科学基金2025;39(5);791-793。

 新闻动态

 沪公网安备 31009102000053号 沪ICP备18007527号-1 邮箱:sii@shsmu.edu.cn
